
抗生素靶点选择性抑制研究取得进展
文章导读
氨酰-tRNA合成酶活性位点高度保守,传统抑制剂难以区分人源与细菌同源酶,脱靶毒性成为抗耐药药物研发的瓶颈。研究团队基于蛋白质动力学差异改造天然产物Obafluorin,获得候选分子OB-D4:在保持强效共价抑制细菌ThrRS的同时,对人源酶活性明显降低,选择性提升至241倍。小鼠皮肤感染模型显示,其疗效优于莫匹罗星且对耐药菌保持活性,这一策略如何为攻克高度保守靶点提供新路径?
— 内容由好学术AI分析文章内容生成,仅供参考。
氨酰-tRNA合成酶(aaRS)是蛋白质合成的关键酶,是研发应对抗生素耐药性的重要靶标。由于该酶的催化活性位点高度保守,传统抑制剂难以区分人源与细菌同源酶,脱靶毒性长期制约该类药物的研发。天然产物Obafluorin(OB)虽可强效抑制细菌苏氨酰tRNA合成酶(ThrRS),但对人源与细菌酶选择性较低,限制了其成药潜力。
近日,中国科学院上海有机化学研究所科研团队提出基于蛋白质动力学差异的选择性抑制剂设计策略,将天然产物OB进行改造,筛选获得对细菌ThrRS具有高选择性的候选分子OB-D4,为研发靶向高度保守靶点的新一代抗耐药菌药物提供了新路径。
团队对OB的硝基苯基结构开展理性改造,以对甲氧基苯基替代硝基苯基获得OB-D4。该分子在保持对细菌ThrRS强效共价抑制的同时,对人源酶活性明显降低,选择性提升至241倍。小鼠皮肤感染模型证实,OB-D4疗效优于临床药物莫匹罗星,且对耐药菌保持活性。
该研究突破了活性位点高度保守靶点的药物设计难题,将传统研发难题转化为可利用的人源与细菌酶之间动力学差异。这一成果为高选择性aaRS抑制剂的设计提供了新思路,也为靶向其他高度保守酶家族的选择性药物的设计提供借鉴。
相关研究成果发表在《德国应用化学》(Angewandte Chemie International Edition)上。研究工作得到国家自然科学基金委员会、科学技术部、中国科学院等的支持。
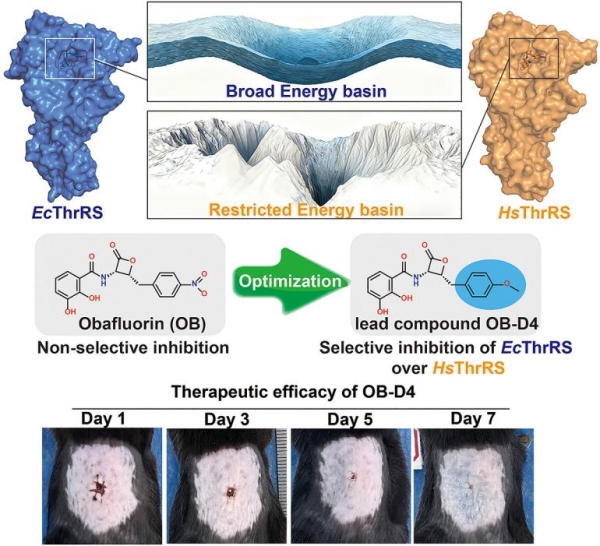
基于蛋白质动力学差异的选择性抑制剂设计策略
© 版权声明
本文由分享者转载或发布,内容仅供学习和交流,版权归原文作者所有。如有侵权,请留言联系更正或删除。
相关文章




选择性提高这么多,关键就在设计思路